「警告・禁忌を含む注意事項等情報」等は最新の電子添文をご参照ください。
| 本試験は国内の承認内容の範囲外の効能又は効果、用法及び用量のデータが含まれていますが、承認時評価資料のため掲載しています。 |
海外第Ⅱ相試験:DAY101-001/PNOC026(FIREFLY-1)試験
(2-Year CSR)(海外データ)多施設共同、非盲検試験
社内資料:DAY101-001/PNOC026 (FIREFLY-1)(2026年9月承認、CTD2.7.6.2.3)、承認時評価資料
試験概要
目的:
活性化RAF遺伝子異常を有する再発又は進行性の低悪性度神経膠腫(LGG)及び進行固形腫瘍を有する6ヵ月以上25歳以下の患者を対象にオジェンダを投与したときの有効性、安全性及び薬物動態を評価する。
対象:
Arm 1(ピボタル、低悪性度神経膠腫):活性化BRAF遺伝子異常(BRAF V600変異及びKIAA1549::BRAF融合を含む)を有する6ヵ月以上25歳以下の再発又は進行性のLGG患者77例
Arm 2(拡大コホート、低悪性度神経膠腫):活性化又は活性化が予想されるRAF遺伝子異常を有する6ヵ月以上25歳以下の再発又は進行性LGG患者60例
Arm 3(進行固形腫瘍):活性化又は活性化が予想されるRAF融合を有する6ヵ月以上25歳以下の進行固形腫瘍患者6例
(各例数は2024年5月10日データカットオフ時点で登録され、投与を受けた患者数)
試験デザイン:
第Ⅱ相、多施設共同、非盲検
投与方法:
すべてのArmにおいて、対象にオジェンダ420mg/m2(最大600mg)を、28日を1サイクルとして週1回(Day1、8、15及び22)錠剤又は経口懸濁液(ドライシロップ粉末として提供)で経口投与する。
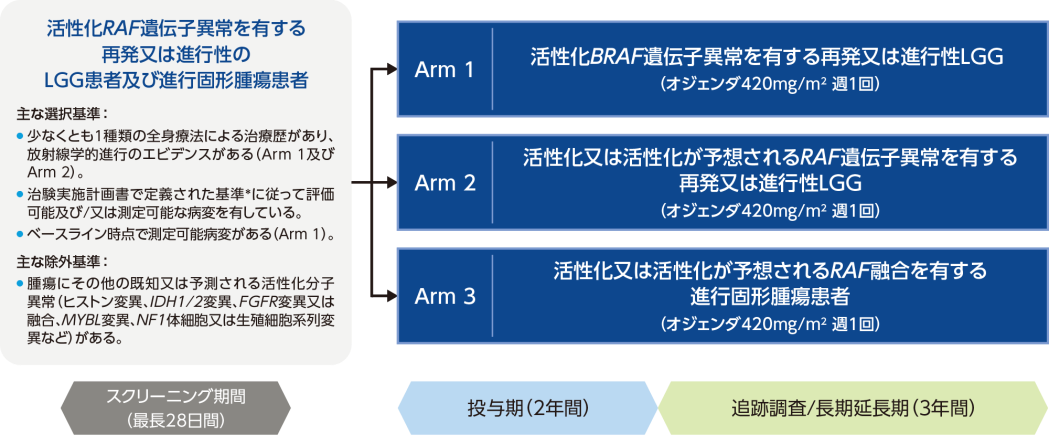
* Arm 1及びArm 2:RANO-HGG基準
Arm 3:Response Evaluation Criteria in Solid Tumors(RECIST) 1.1版
評価項目:
有効性評価項目(Arm 1)
〈主要評価項目〉
- Response Assessment in Neuro-OncologyーHigh Grade Glioma(RANO-HGG)基準に基づく独立放射線検査評価委員会(IRC)判定による全奏効率(ORR)※1
〈副次評価項目〉
- RANO-HGG基準に基づく治験担当医師判定によるORR※1
- RANO-HGG基準に基づくIRC判定及び治験担当医師判定による臨床的有効率※2
- RANO-HGG基準に基づくIRC判定及び治験担当医師判定による無増悪生存期間(PFS)
- RANO-HGG基準に基づくIRC判定及び治験担当医師判定による奏効期間(DOR)※3
- RANO-HGG基準に基づくIRC判定及び治験担当医師判定による奏効に到達するまでの時間(TTR)※4
- Response Assessment in Pediatric Neuro-OncologyーLow Grade Glioma(RAPNO-LGG、以下RAPNO)基準に基づくIRC判定によるORR※5
- RAPNO基準に基づくIRC判定によるPFS
- RAPNO基準に基づくIRC判定によるDOR※6
- RAPNO基準に基づくIRC判定によるTTR※7
- RAPNO基準に基づくIRC判定による臨床的有効率※8 等
〈探索的評価項目〉
- 2方向積和(SPPD)のベースラインからの変化率 等
安全性評価項目
有害事象、臨床検査
※1 完全奏効(CR)又は部分奏効(PR)が認められた患者の割合
※2 CR、PR又は12ヵ月以上の病勢安定(SD)が認められた患者の割合
※3 CR又はPRの持続期間
※4 投与開始から最初の奏効(CR又はPR)に到達するまでの時間
※5 CR、PR又は小奏効(MR)が認められた患者の割合
※6 CR、PR又はMRの持続期間
※7 投与開始から最初の奏効(CR、PR又はMR)に到達するまでの時間
※8 CR、PR、MR又は12ヵ月以上のSDが認められた患者の割合
解析計画:
以下の解析対象集団を定義した。
- 最大の解析対象集団(Arm 1)(FAS):本試験に登録され、治験薬を1回以上投与し、ベースラインでRANO-HGG基準に従ってIRCにより測定可能病変を有すると判定されたすべての患者。
- RAPNO評価可能解析対象集団(Arm 1):本試験に登録され、治験薬を1回以上投与し、ベースラインでRAPNO基準に従ってIRCにより測定可能病変を有すると判定されたすべての患者。
- Per-protocol解析対象集団(Arm 1):最大の解析集団のうち、有効性解析に影響する治験実施計画書からの重大な逸脱がないと評価されたすべての患者。
- 安全性解析対象集団:本試験に登録され、治験薬を1回以上投与したすべての患者。 等
有効性の解析
〈主要評価項目〉
RANO-HGG基準に基づきIRCが評価したORRは、Arm 1について、RANO-HGG基準を用いてIRCによる最良総合効果(CR又はPR)が確認されている患者の数及び割合を算出した。CR又はPRの奏効評価が最初の奏効から28日以上経過した後、2回目のスキャンにより確認された場合、奏効とみなした。
一次CSRでの主要解析(2022年12月22日データカットオフ)では、正確二項検定を用いて、観察された奏効率と帰無仮説のORR(21%)を比較した。本2年CSR(2024年5月10日データカットオフ)では、Clopper-Pearson法で95%信頼区間(CI)を算出し、さらなる仮説検定は実施しなかった。Per-protocol解析対象集団に基づき、Arm 1のORRに対する感度解析を実施した。
〈主要評価項目のサブグループ解析〉
FASにおいて以下のサブグループにおける解析をORRの主要解析と同一の方法で実施した。:
BRAF遺伝子異常(BRAF融合 vs. BRAF変異)、前治療数、マイトジェン活性化プロテインキナーゼ(MAPK)阻害剤による治療歴、過去のBRAF阻害剤療法、性別、年齢群及び人種
〈副次評価項目の解析〉
- 最良総合効果、ORR及び臨床的有効率(RANO-HGG基準、RAPNO基準)
RANO-HGG基準に基づき治験担当医師の評価により確認された最良総合効果及びORR、並びにRAPNO基準に基づきIRCの評価により確認された最良総合効果及びORRは、主要評価項目と同一の方法で解析した。RAPNO基準に従ってMRと確認された患者はレスポンダーとみなした。各奏効カテゴリー[CR、PR、MR(RAPNOのみ)、病勢安定(SD)、病勢進行(PD)、評価不能]の患者の数及び割合を要約した。ORRに対する臨床的有効率[CR、PR、MR(RAPNOのみ)又は12ヵ月以上持続してSD]をORRと同様に解析した。
IRC及び/又は治験担当医師(RANO-HGGのみ)による異なる奏効評価基準に基づいて確認したCR/PR、MR(RAPNOのみ)、SD、PD及び評価不能の患者について、スイマープロットを示した。
- PFS、DOR、TTR(RANO-HGG基準、RAPNO基準)
PFSはKaplan-Meier法により推定し、対応する両側95%CIと共に要約し、グラフで表示した。進行又は死亡によるPFS事象のある患者の数及び割合並びにPFSの打ち切りの理由のカテゴリーを要約した。IRCが評価したPFSの解析をPer-protocol解析対象集団についても繰り返した。IRCによるDORをPFSの解析と同一の方法を用いて解析した。
IRC及び/又は治験担当医師による異なる奏効評価基準に基づくTTR及び臨床的有効率の統計学的要約を示した。
〈探索的有効性の解析〉
- 2方向積和(SPPD)のベースラインからの変化
各評価時に、測定可能病変の長径と短径の積を合計したSPPDをそのベースラインからの変化と共に算出し、ベースラインのSPPDから進行まで又は後続の抗がん療法の開始までの最良の変化(最小値)を得た。各患者のSPPDの最良の変化率を最大の増加から最大の減少まで並べたウォーターフォールプロットで示した。SPPDのベースラインからの経時的な変化についてのスパイダープロットも示した。
安全性の解析
安全性評価項目には、治験薬の曝露量、特に注目すべき有害事象(AESI)を含む有害事象、臨床検査パラメータ、バイタルサイン、Tanner段階による卵巣評価を含む発達パラメータ、ECG解析、心エコー検査評価、眼科評価、身体的所見を含めた。Arm 1及びArm 2について安全性の要約を示した。
用語は、ICH国際医薬用語集(MedDRA)Version 23.1を用いて器官別大分類(SOC)及び基本語(PT)別にコード化した。また、米国国立がん研究所の有害事象共通用語規準(CTCAE)Version 5.0にも従ってGrade別に分類した。全体として、治験薬投与下で発現した有害事象(TEAE)(治験薬の初回投与以降から最終投与後30日までに報告されたすべての有害事象と定義)のみを要約表に含めた。すべてのTEAE、CTCAEのGrade別のすべてのTEAE、CTCAE Grade 3以上のTEAE、転帰が死亡のTEAE、治験薬の減量に至ったTEAE、治験薬の投与中断に至ったTEAE、治験薬の用量調整(治験薬の減量又は投与中断)に至ったTEAE、すべての重篤な有害事象(SAE)、治験薬の投与中止に至ったTEAE、年齢群別のTEAEを、治験薬との因果関係別に要約した。
〈参考〉奏効に関する評価基準 1)
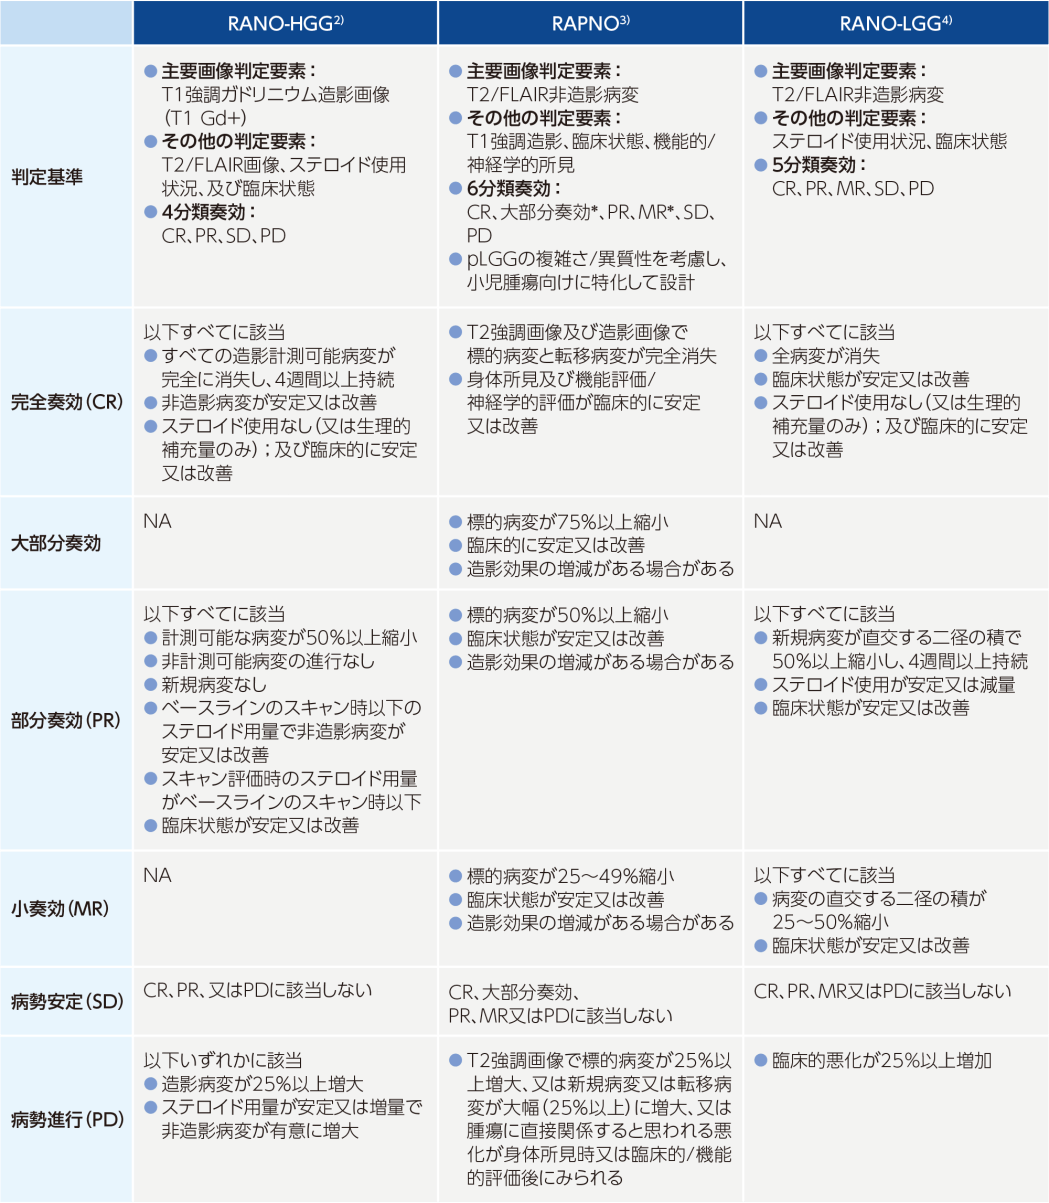
* 特定の臨床試験で用いられる奏効定義の一部である場合、大部分奏効及び小奏効ガイドラインが推奨として含まれる。
NA:該当せず
1) Kilburn LB, et al. Nat Med. 2024;30(1):207-217.より一部改変
(本研究はDay One社からの支援により実施された。著者にはDay One社からコンサルタント料等を受領しているもの及びDay One社の社員が含まれる。)
1) Kilburn LB, et al. Nat Med. 2024;30(1):207-217.
(本研究はDay One社からの支援により実施された。著者にはDay One社からコンサルタント料等を受領しているもの及びDay One社の社員が含まれる。)
2) Wen PY, et al. J Clin Oncol. 2010;28(11):1963-1972.
3) Fangusaro J, et al. Lancet Oncol. 2020;21(6):e305-e316.
4) Wen PY, et al. J Clin Oncol. 2017;35(21):2439-2449.
| Arm 3は承認された効能又は効果の範囲外である進行固形腫瘍患者が含まれるため、掲載していません。 |
患者背景
(安全性解析対象集団、Arm 1及びArm 2)
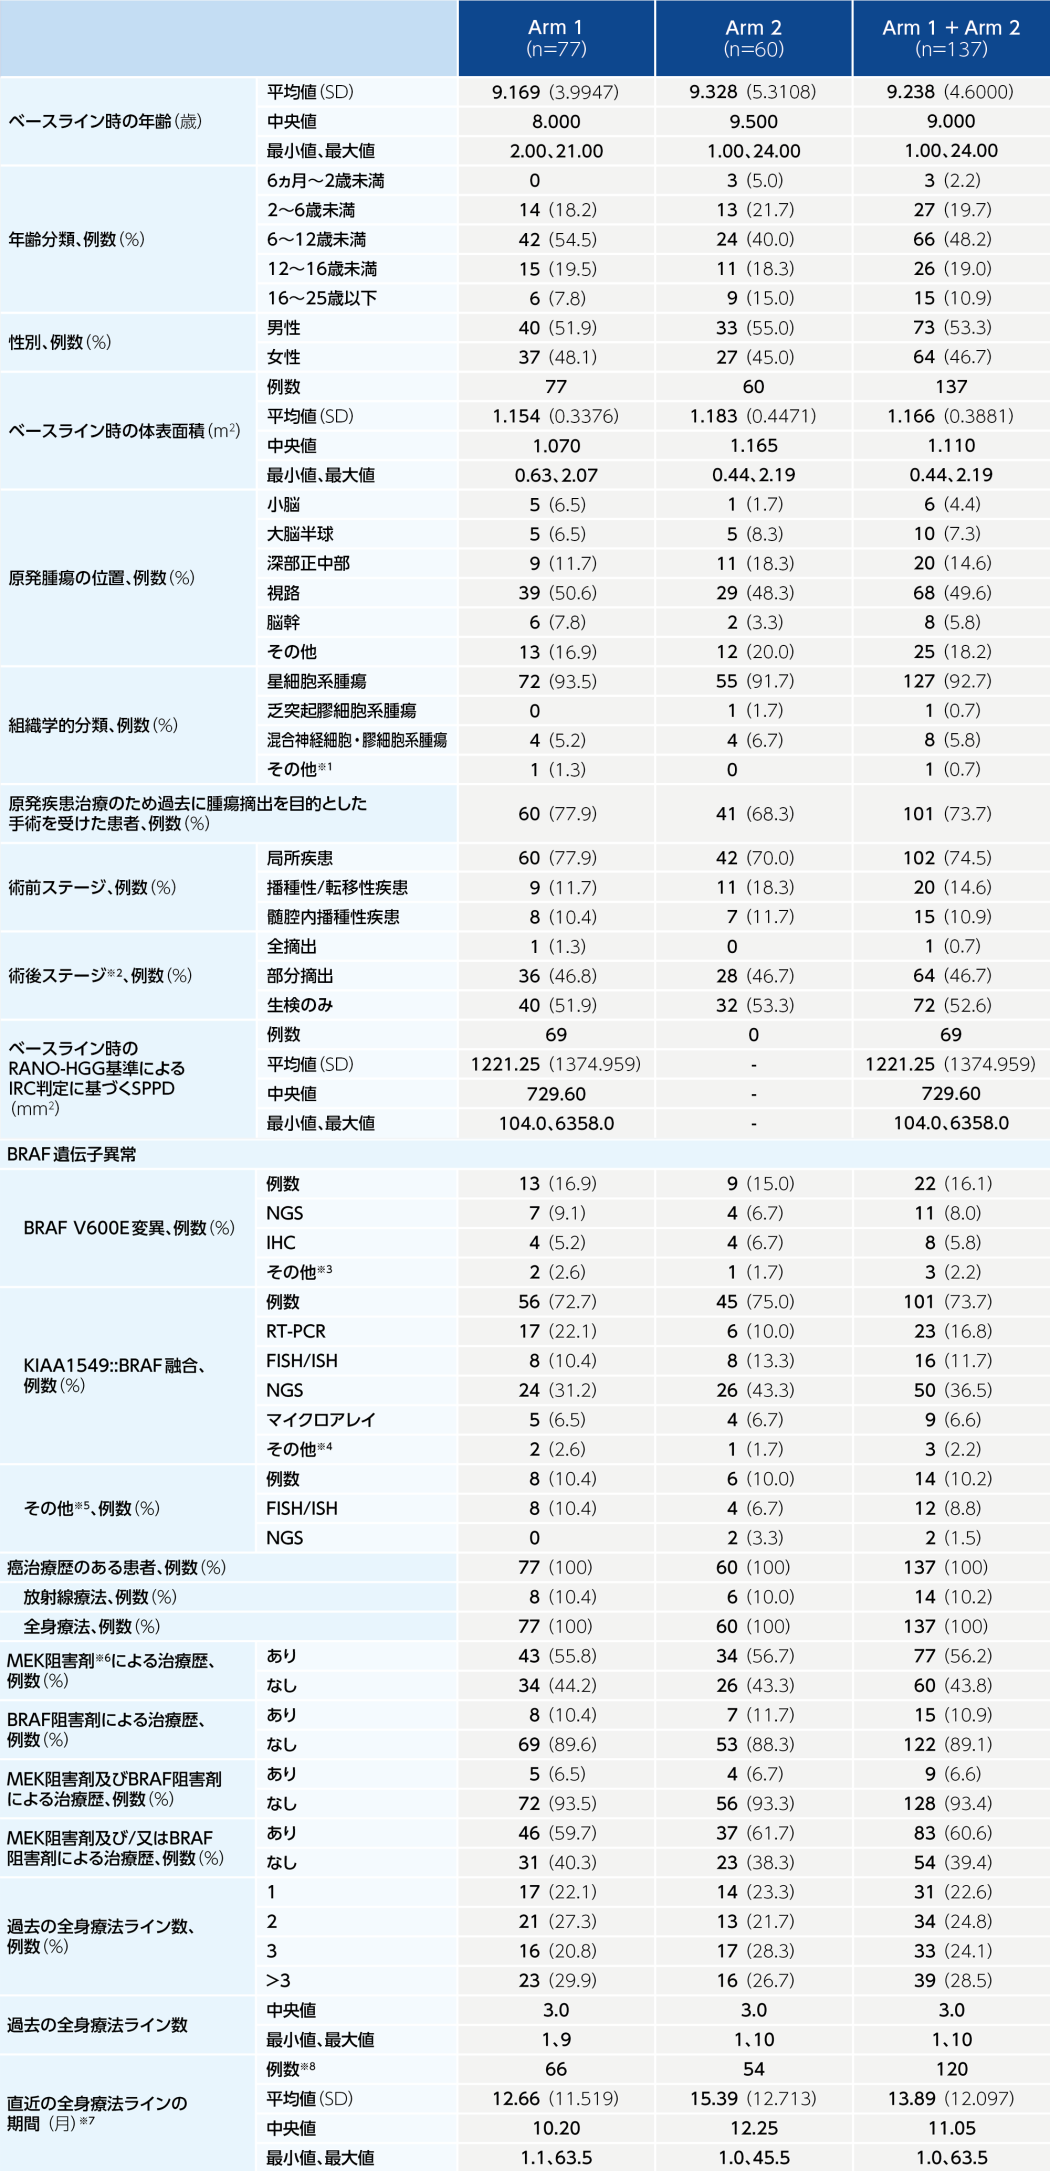
SD:標準偏差
NGS:次世代シーケンシング
IHC:免疫組織化学検査
RT-PCR:逆転写ポリメラーゼ連鎖反応
FISH/ISH:蛍光 in situハイブリダイゼーション/in situハイブリダイゼーション
※1 1名の患者は組織学的神経節膠腫であった。
※2 初回診断時。
※3 サンガーDNAシーケンス法(Arm 1)、パイロシーケンス法(Arm 1)、及び体外診断(IVD)ストリップ検査(Arm 2)を含む。
※4 ドロップレットデジタルPCR(Arm 1)及びナノストリングRNA解析(Arm 1及びArm 2)を含む。
※5 BRAF重複9例(Arm 1:6例、Arm 2:3例)、BRAF再配列3例(Arm 1:2例、Arm 2:1例)、RNF130-BRAF 1例(Arm 2)、及びPID1-BRAF融合1例(Arm 2)を含む。
※6 過去に単独療法又は併用療法の一部として、MEK阻害剤の投与を受けた患者。
※7 (治療終了日ー治療開始日+1)/30.4375
※8 実際の日付が提供された患者のみ含まれる。
データカットオフ日:2024年5月10日
有効性 RANO-HGG基準
| 本2年CSRにおける有効性解析は、承認された効能又は効果の範囲内の「活性化BRAF遺伝子異常(BRAF V600変異及びKIAA1549::BRAF融合を含む)を有する再発又は進行性のLGG患者」を対象としたArm 1についてのみ実施されたため、Arm 1の結果を掲載しています。 |
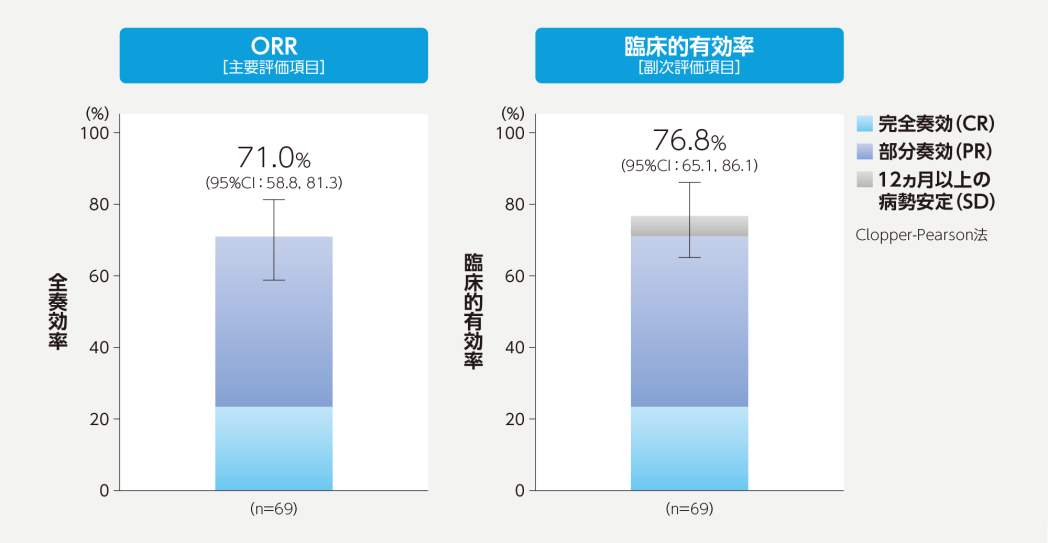
RANO-HGG基準に基づく独立放射線検査評価委員会(IRC)判定による全奏効率(ORR)[主要評価項目]及び臨床的有効率[副次評価項目]RANO-HGG基準
RANO-HGG基準に基づくIRC判定による全奏効率(ORR)は71.0%、臨床的有効率は76.8%でした
■RANO-HGG基準に基づくIRC判定によるORR及び臨床的有効率
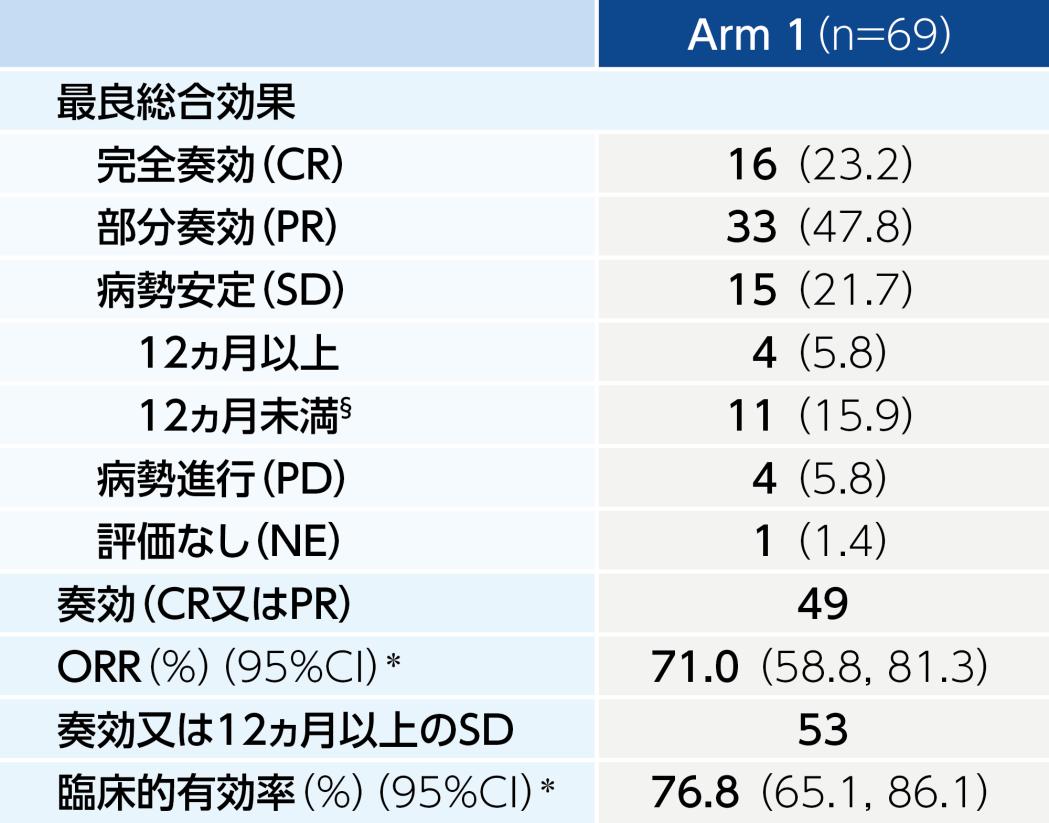
ORR、臨床的有効率以外は例数又は例数(%)
FAS(Arm 1)
データカットオフ日:2024年5月10日
§ SDが12ヵ月未満であった11例は、2024年5月10日データカットオフ時点で治療を継続していなかった。
* Clopper-Pearson法
ORR:CR又はPRが認められた患者の割合
臨床的有効率:CR、PR又は12ヵ月以上のSDが認められた患者の割合
RANO-HGG基準に基づく独立放射線検査評価委員会(IRC)判定による奏効に到達するまでの時間(TTR)及び奏効期間(DOR)[副次評価項目]RANO-HGG基準
RANO-HGG基準に基づくIRC判定による奏効に到達するまでの時間(TTR)は5.3ヵ月、奏効期間(DOR)は19.7ヵ月でした
■RANO-HGG基準に基づくIRC判定によるTTR及びDOR
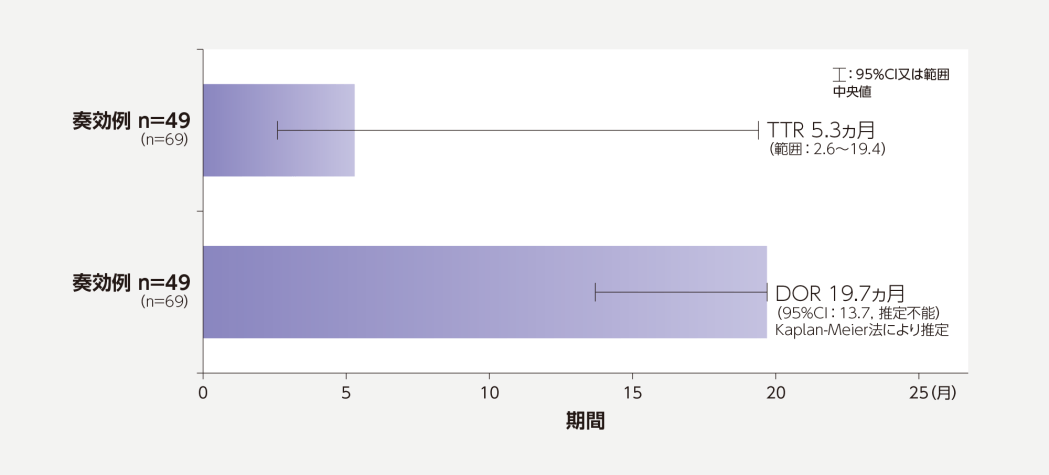
FAS(Arm 1)、データカットオフ日:2024年5月10日
TTR:投与開始から最初の奏効(CR又はPR)に到達するまでの時間
DOR:CR又はPRの持続期間
RANO-HGG基準に基づく独立放射線検査評価委員会(IRC)判定及び治験担当医師判定による2方向積和(SPPD)のベースラインからの変化率[探索的評価項目]RANO-HGG基準
RANO-HGG基準に基づくIRC判定では、腫瘍全体の大きさ(2方向積和[SPPD])のベースラインからの最大変化率(中央値)はー94.2%でした
■RANO-HGG基準に基づくIRC判定によるSPPDのベースラインからの最大変化率
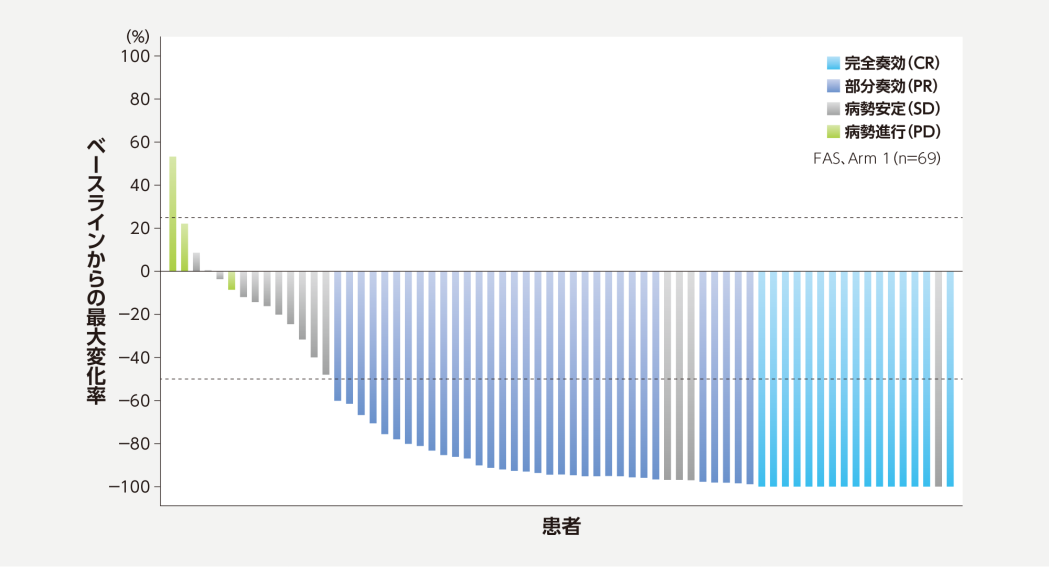
FAS(Arm 1)、データカットオフ日:2024年5月10日
■RANO-HGG基準に基づく治験担当医師判定によるSPPDのベースラインからの最大変化率
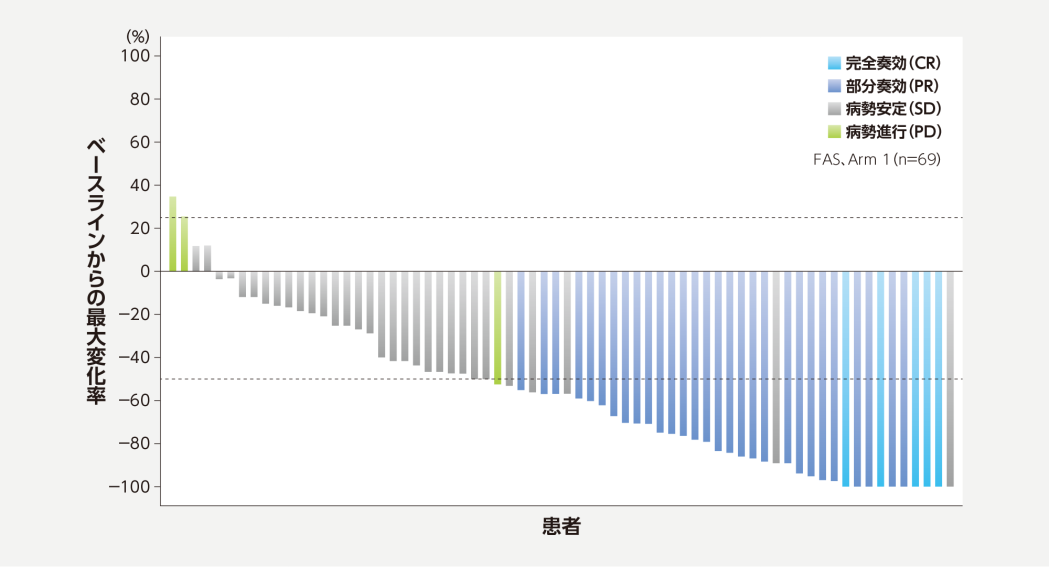
FAS(Arm 1)、データカットオフ日:2024年5月10日
2方向積和(SPPD):腫瘍全体の大きさ。測定可能病変の長径と短径の積の和。
RANO-HGG基準に基づく独立放射線検査評価委員会(IRC)判定による全奏効率(ORR)のサブグループ解析[主要評価項目のサブグループ解析]RANO-HGG基準
RANO-HGG基準に基づくIRC判定による全奏効率(ORR)のサブグループ解析の結果は以下のとおりでした
■RANO-HGG基準に基づくIRC判定によるORRのサブグループ解析[主要評価項目のサブグループ解析]
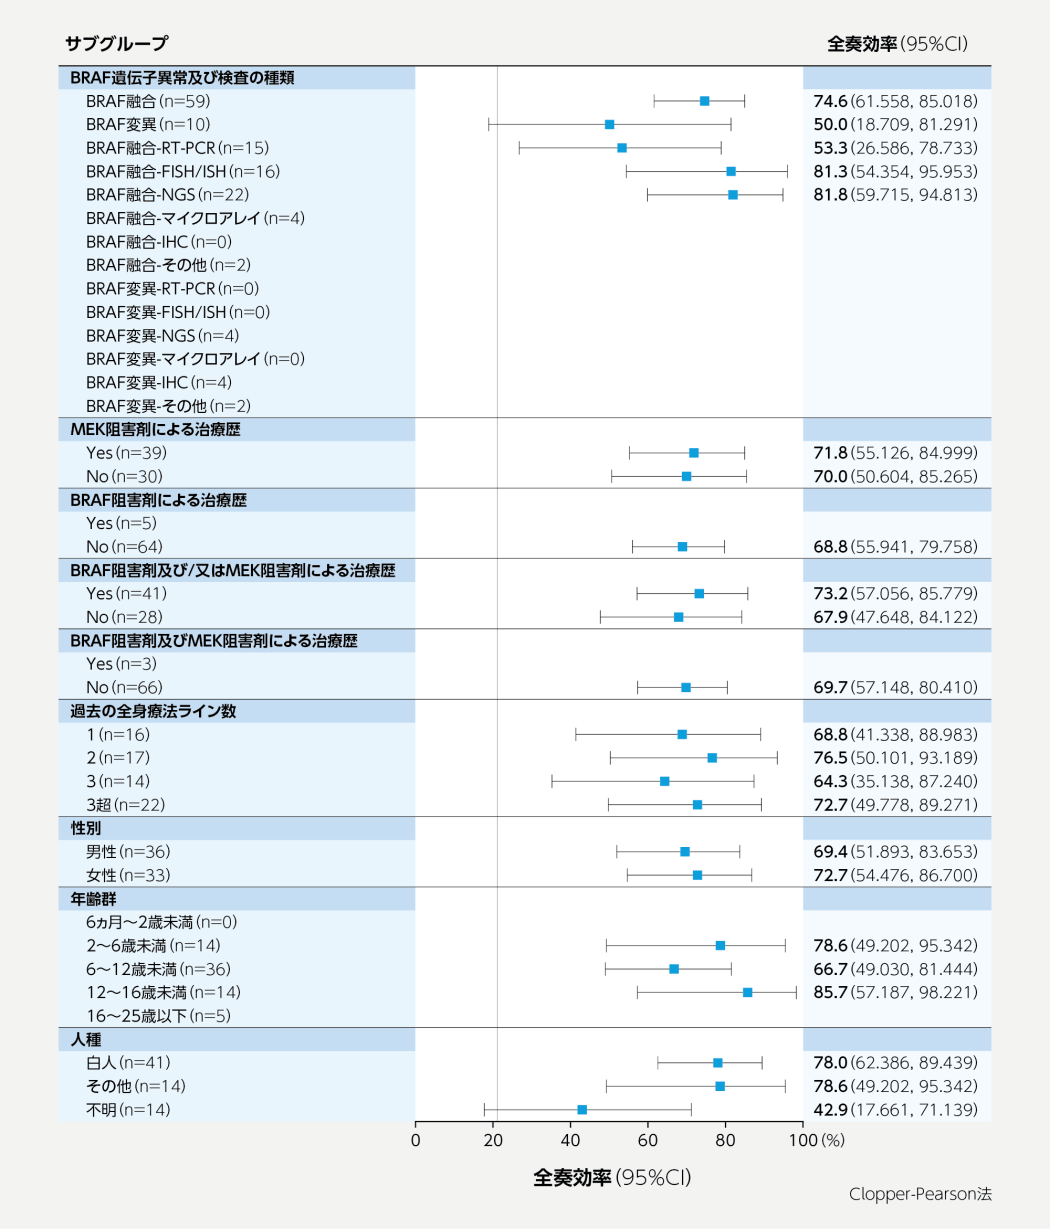
FAS(Arm 1)、データカットオフ日:2024年5月10日
ORR:CR又はPRが認められた患者の割合
RT-PCR:逆転写ポリメラーゼ連鎖反応
FISH/ISH:蛍光 in situハイブリダイゼーション/in situハイブリダイゼーション
NGS:次世代シーケンシング
IHC:免疫組織化学検査
有効性 RAPNO基準
| 本2年CSRにおける有効性解析は、承認された効能又は効果の範囲内の「活性化BRAF遺伝子異常(BRAF V600変異及びKIAA1549::BRAF融合を含む)を有する再発又は進行性のLGG患者」を対象としたArm 1についてのみ実施されたため、Arm 1の結果を掲載しています。 |
RAPNO基準に基づく独立放射線検査評価委員会(IRC)判定による全奏効率(ORR)及び臨床的有効率[副次評価項目]RAPNO基準
RAPNO基準に基づくIRC判定による全奏効率(ORR)は52.6%、臨床的有効率は57.9%でした
■RAPNO基準に基づくIRC判定によるORR及び臨床的有効率
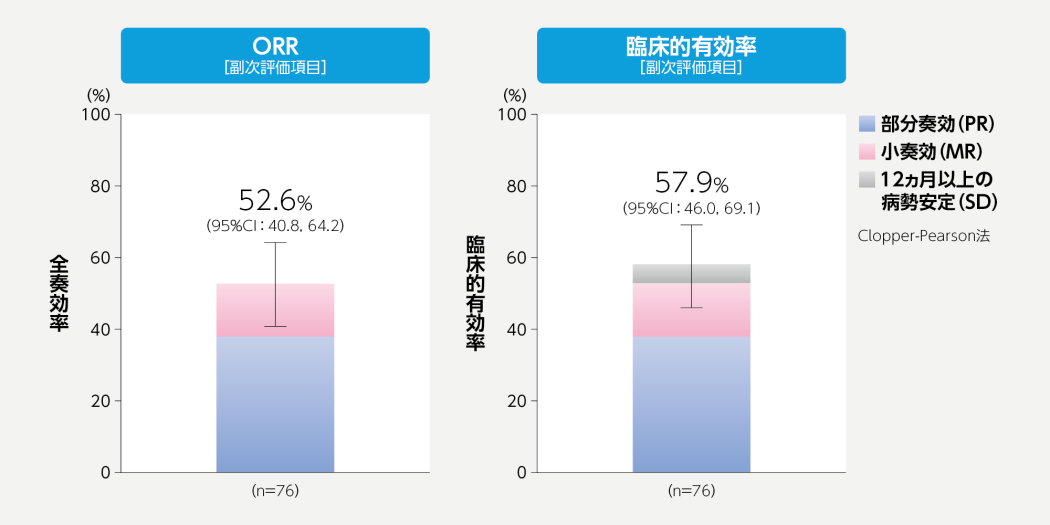
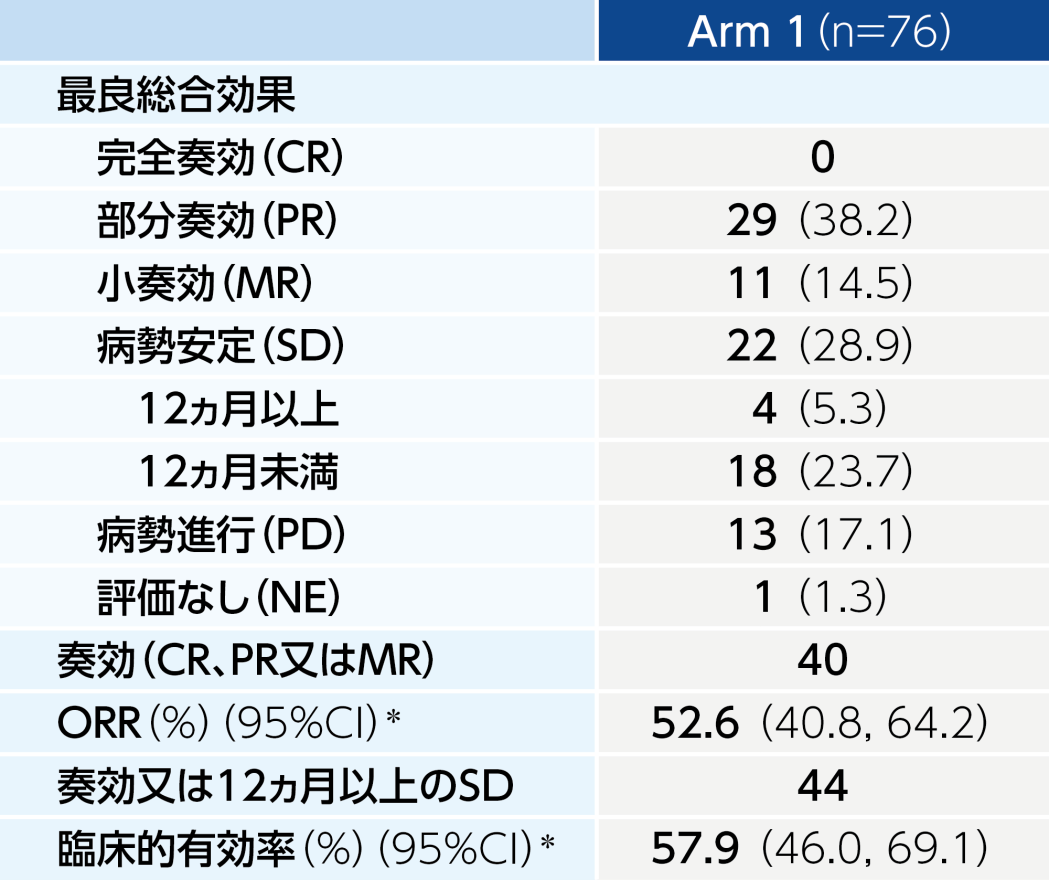
ORR、臨床的有効率以外は例数又は例数(%)
RAPNO評価可能解析対象集団(Arm 1)
データカットオフ日:2024年5月10日
* Clopper-Pearson法
ORR:CR、PR又はMRが認められた患者の割合
臨床的有効率:CR、PR、MR又は12ヵ月以上のSDが認められた患者の割合
RAPNO基準に基づく独立放射線検査評価委員会(IRC)判定による奏効に到達するまでの時間(TTR)及び奏効期間(DOR)[副次評価項目]RAPNO基準
RAPNO基準に基づくIRC判定による奏効に到達するまでの時間(TTR)は5.4ヵ月、奏効期間(DOR)は18.0ヵ月でした
■RAPNO基準に基づくIRC判定によるTTR及びDOR
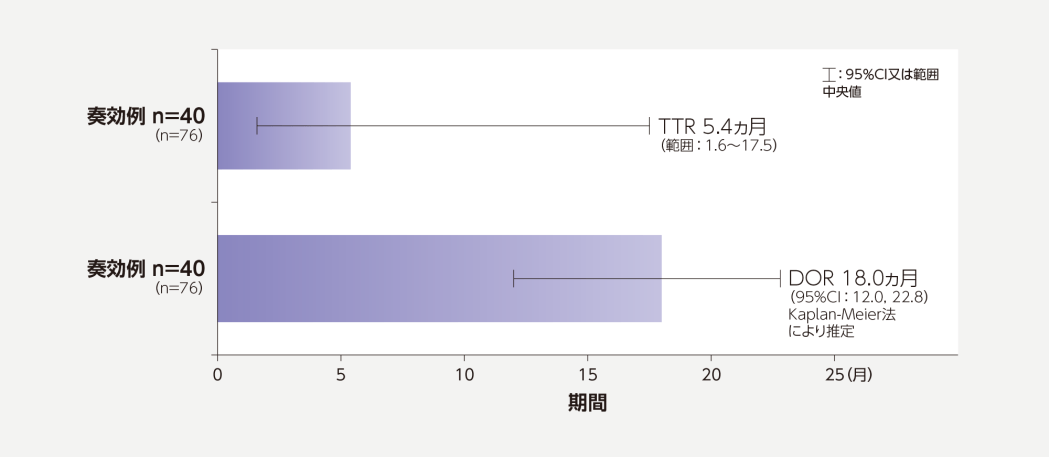
RAPNO評価可能解析対象集団(Arm 1)、データカットオフ日:2024年5月10日
TTR:投与開始から最初の奏効(CR、PR又はMR)に到達するまでの時間
DOR:CR、PR又はMRの持続期間
RAPNO基準に基づく独立放射線検査評価委員会(IRC)判定による2方向積和(SPPD)のベースラインからの変化率[探索的評価項目]RAPNO基準
RAPNO基準に基づくIRC判定では、腫瘍全体の大きさ(2方向積和[SPPD])のベースラインからの最大変化率(中央値)はー46.8%でした
■RAPNO基準に基づくIRC判定によるSPPDのベースラインからの最大変化率
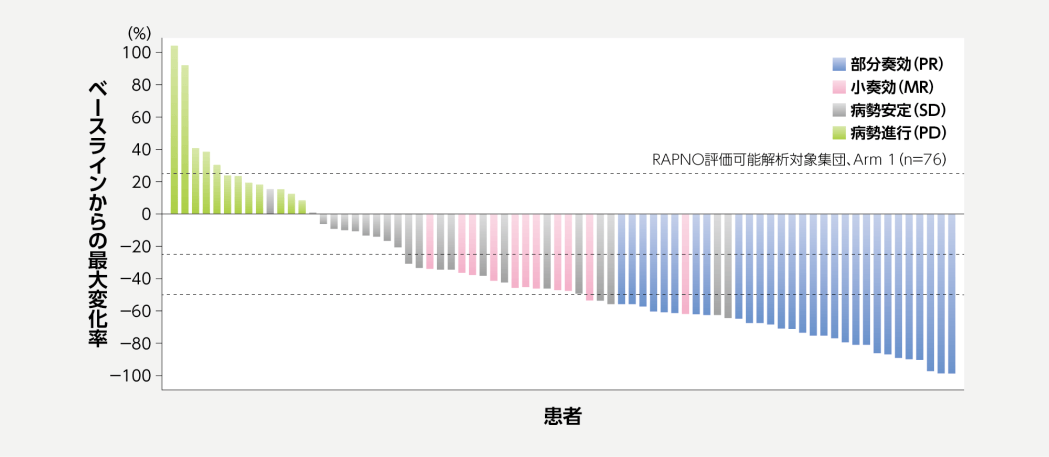
RAPNO評価可能解析対象集団(Arm 1)、データカットオフ日:2024年5月10日
2方向積和(SPPD):腫瘍全体の大きさ。測定可能病変の長径と短径の積の和。
安全性
| 本2年CSRにおける安全性解析は安全性解析対象集団のArm 1及びArm 2について実施されたため、Arm 1及びArm 2の結果を掲載しています。承認外の進行固形腫瘍患者を含むArm 3の結果は掲載していません。 |
安全性[安全性評価項目]
副作用は99.3%に認められ、重篤な副作用は21.2%、投与中止に至った副作用は9.5%に認められました
副作用(治験薬投与下で発現した有害事象[TEAE]のうち、治験薬と関連のあるもの)は、安全性解析対象集団(Arm 1+Arm 2)137例中136例(99.3%)に認められました。
主な副作用(全体の20%以上で報告)は、毛髪変色106例(77.4%)、血中クレアチンホスホキナーゼ増加82例(59.9%)、貧血69例(50.4%)、疲労68例(49.6%)、斑状丘疹状皮疹63例(46.0%)、成長遅延58例(42.3%)、低リン酸血症57例(41.6%)、皮膚乾燥52例(38.0%)、血中乳酸脱水素酵素増加47例(34.3%)、アスパラギン酸アミノトランスフェラーゼ増加45例(32.8%)、ざ瘡様皮膚炎(ざ瘡様皮疹)43例(31.4%)、爪囲炎38例(27.7%)、そう痒症35例(25.5%)、便秘34例(24.8%)、食欲減退及び頭痛各31例(22.6%)、嘔吐30例(21.9%)、湿疹29例(21.2%)、鼻出血28例(20.4%)でした。
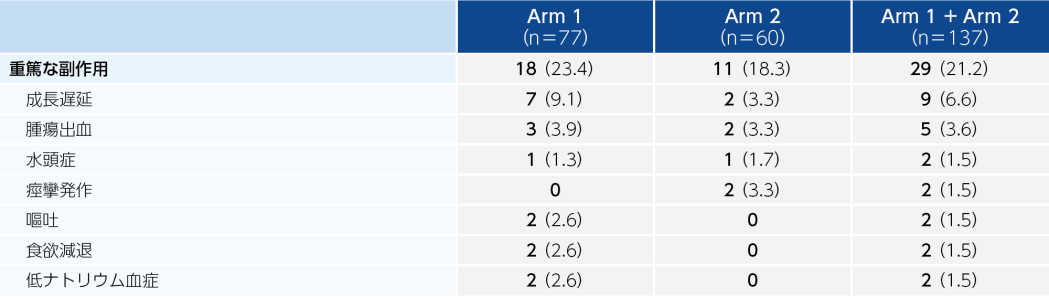
重篤な副作用は、29例(21.2%)に認められました。主な重篤な副作用(全体で2例以上)は、成長遅延(成長速度低下)9例(6.6%)、腫瘍出血5例(3.6%)、水頭症、痙攣発作、嘔吐、食欲減退、低ナトリウム血症各2例(1.5%)でした。
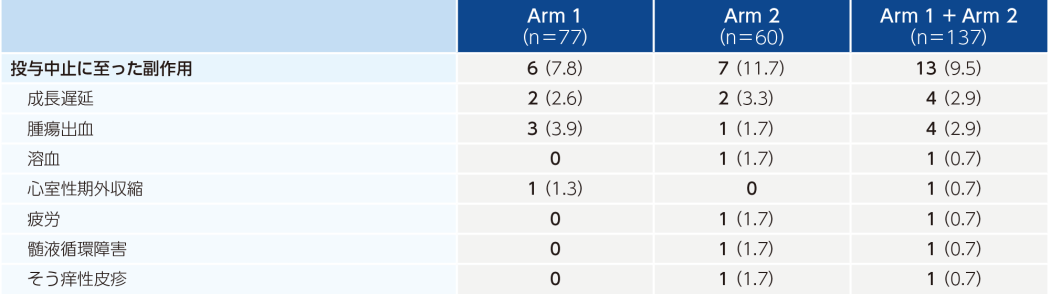
投与中止に至った副作用は、13例(9.5%)に認められました。内訳は、成長遅延及び腫瘍出血各4例(2.9%)、溶血、心室性期外収縮、疲労、髄液循環障害及びそう痒性皮疹各1例(0.7%)でした。
死亡に至った副作用はありませんでした。死亡に至ったTEAEは4例に認められ、内訳はArm 1で脳死1例、原因不明の死亡1例、Arm 2で腫瘍出血1例、肺炎1例であり、いずれも治験薬との関連なしと判断されました。
■有害事象の概要
(安全性解析対象集団、Arm 1及びArm 2)
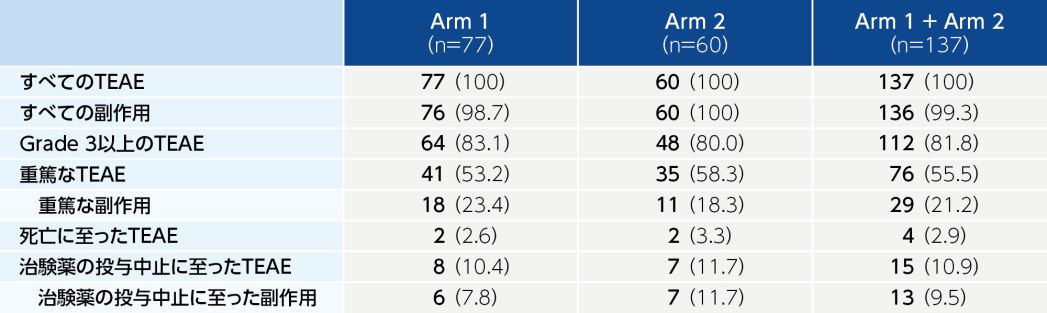
例数(%)
MedDRA v23.1、データカットオフ日:2024年5月10日
TEAE:治験薬投与下で発現した有害事象
■主な副作用(全体の5%以上で発現)
(安全性解析対象集団、Arm 1及びArm 2)
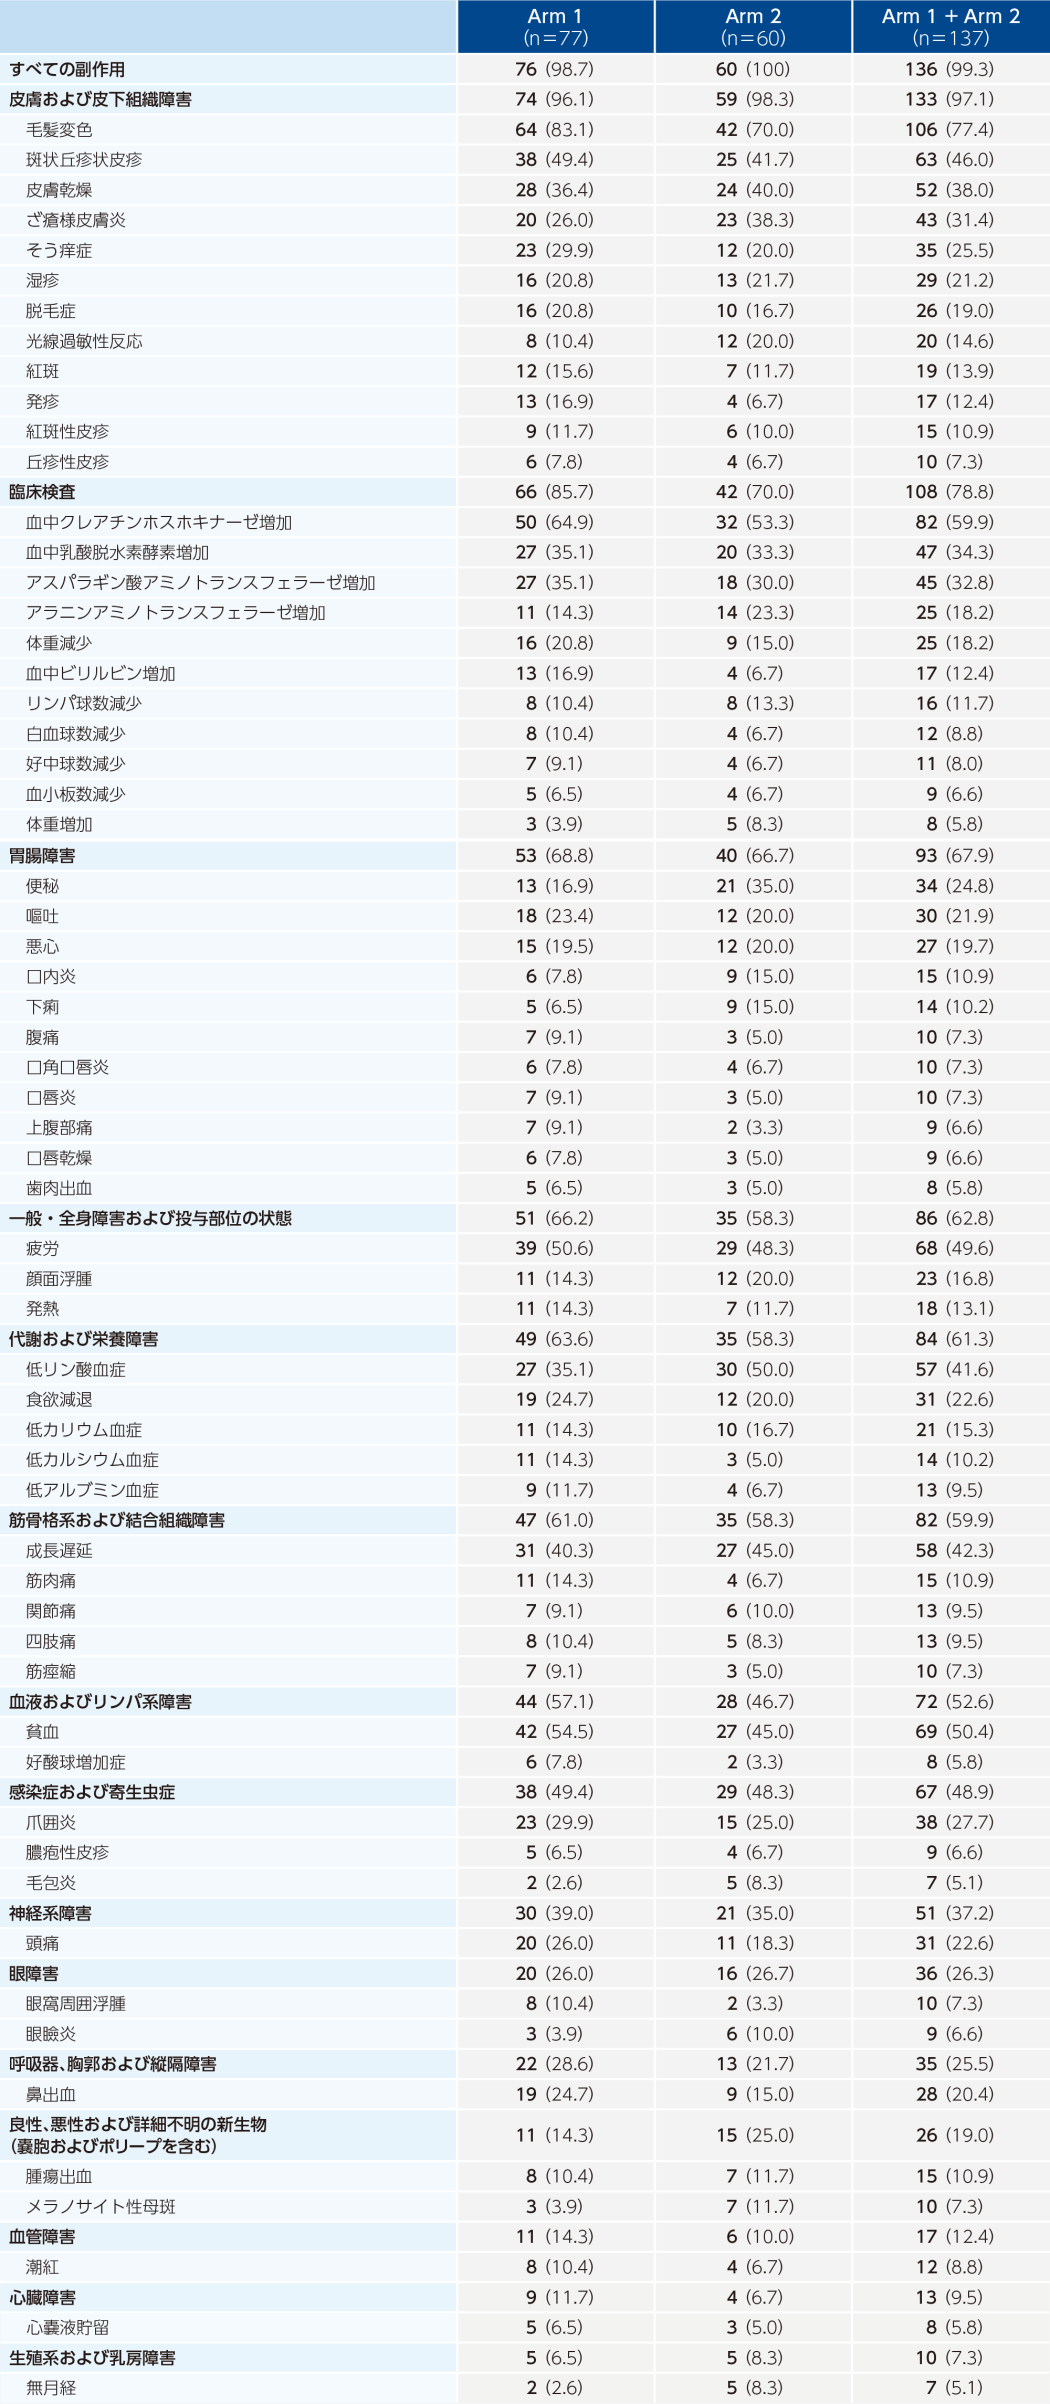
例数(%)
MedDRA v23.1
データカットオフ日:2024年5月10日
■主な重篤な副作用(全体で2例以上に発現)
(安全性解析対象集団、Arm 1及びArm 2)
例数(%)
MedDRA v23.1
データカットオフ日:2024年5月10日
■投与中止に至った副作用
(安全性解析対象集団、Arm 1及びArm 2)
例数(%)
MedDRA v23.1
データカットオフ日:2024年5月10日
4. 効能又は効果
BRAF遺伝子変異又は融合遺伝子を有する低悪性度神経膠腫
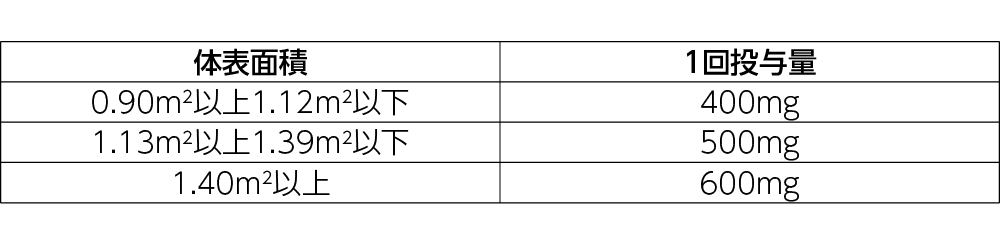
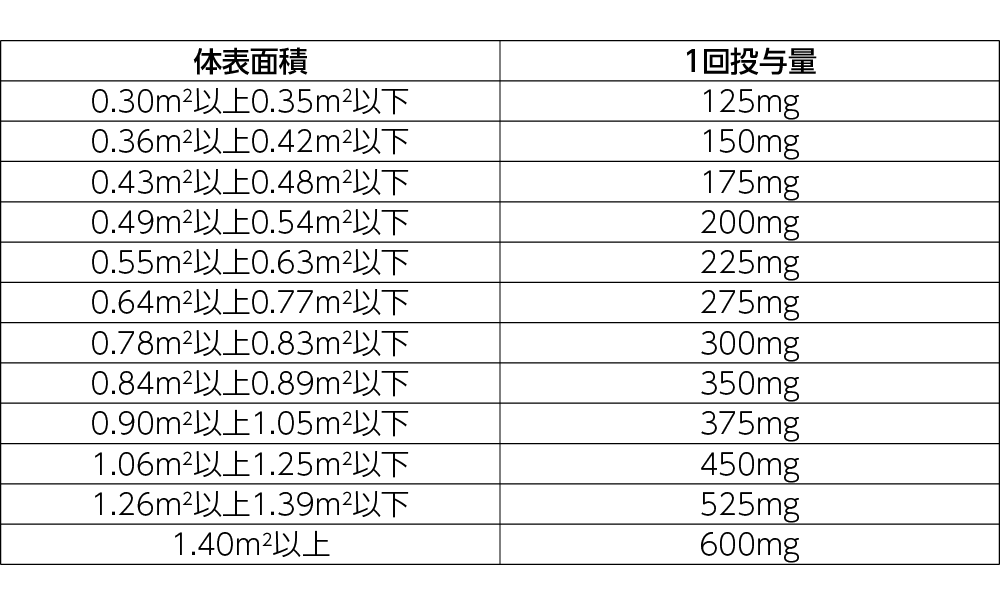
6. 用法及び用量
〈錠〉
通常、トボラフェニブとして以下の用量を週1回、経口投与する。なお、患者の状態により適宜減量する。
〈ドライシロップ〉
通常、トボラフェニブとして以下の用量を週1回、経口投与する。なお、患者の状態により適宜減量する。
FIREFLY-1試験紹介動画
海外第Ⅱ相試験であるFIREFLY-1試験で示された有効性・安全性を動画でご紹介します。